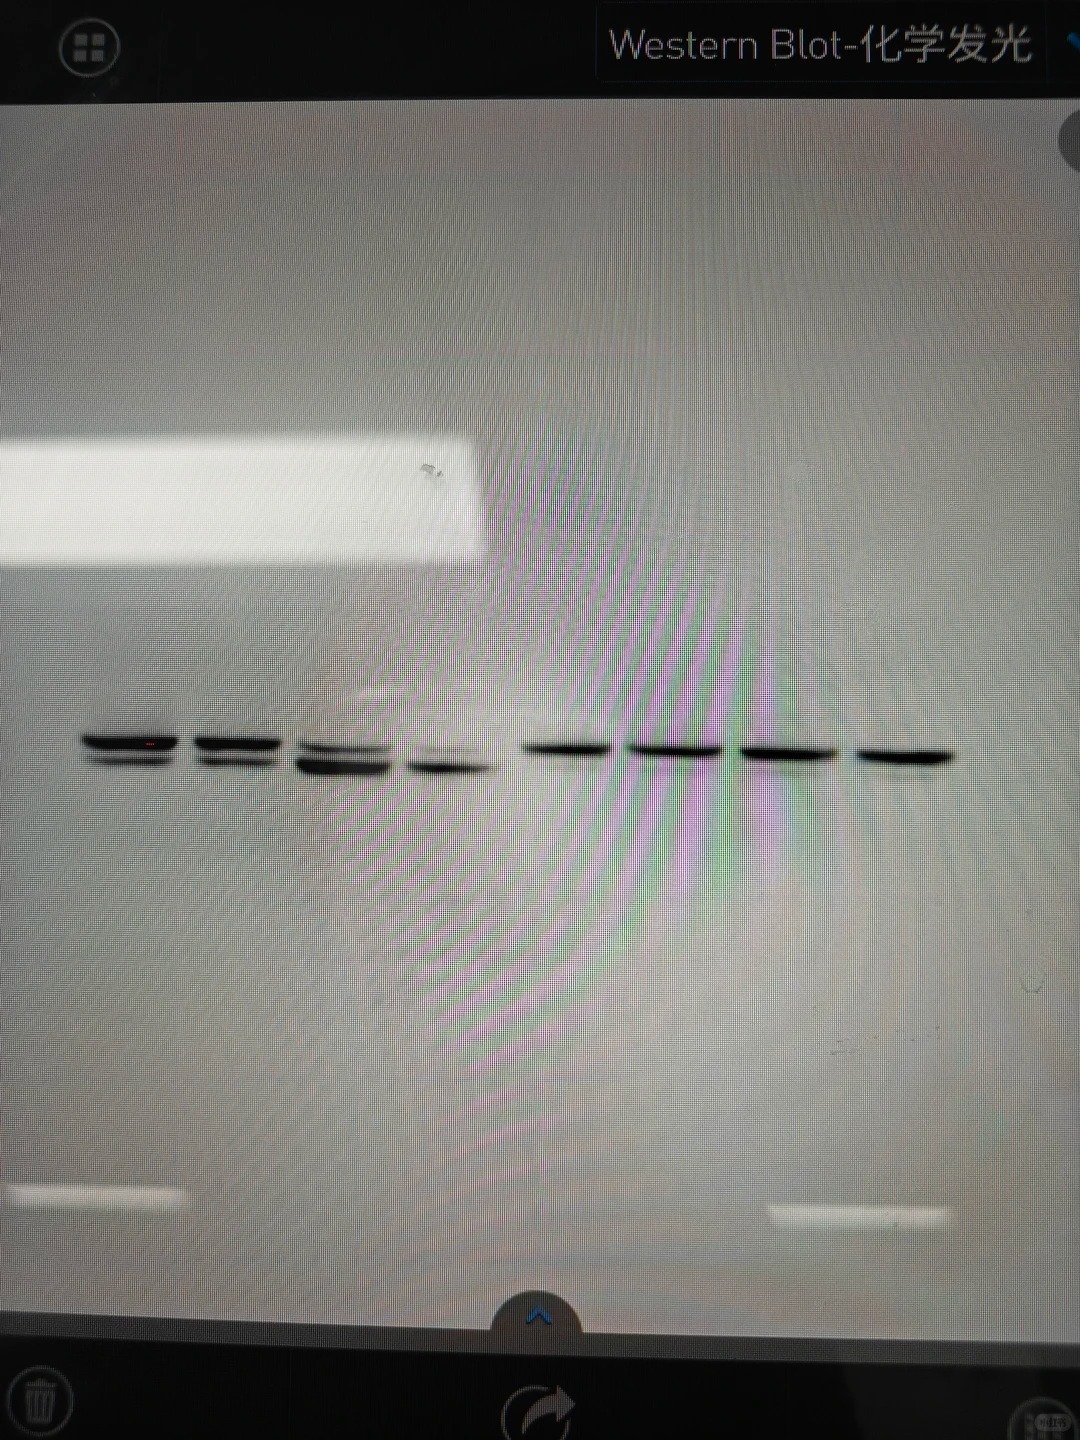
做蛋白电泳(SDS-PAGE、WB)的科研人,几乎都经历过这样的崩溃瞬间: 花大半天时间处理样本、配胶跑胶、封闭孵育,满怀期待曝光,结果目标位置赫然出现两条条带。 是样本降解报废?试剂过期失效?还是操作踩坑?很多小伙伴卡在这一步,反复重复实验却找不到根源。
今天普拉特泽生物整理了 WB 双条带最常见的 5 类成因,附带鉴别思路与落地解决方案,帮大家快速定位问题,少走弯路。
原因一:样本制备不当,蛋白降解或蛋白聚合
样本提取过程中,内源蛋白酶、破碎细胞释放的蛋白酶会切割目标蛋白,产生大小不一的片段,电泳后就会出现一条完整蛋白主带、一条降解片段条带。胰腺组织、新鲜组织样本,若不加蛋白酶抑制剂,降解风险极高。
另外,样本中还原剂(β- 巯基乙醇、DTT)不足,二硫键无法充分打开,蛋白容易形成二聚体、多聚体。二聚体分子量约为单体的 2 倍,典型特征:增加还原剂用量、延长煮沸时间后,上方聚合条带可消失。
✅ 解决方案: 样本全程低温操作,裂解体系中加入新鲜蛋白酶抑制剂与足量还原剂;选用适配裂解液,充分超声 / 研磨,离心去除杂质;蛋白样本分装、-80℃冻存,严格避免反复冻融。
原因二:蛋白翻译后修饰(磷酸化、糖基化、泛素化等)
磷酸化、糖基化、泛素化等翻译后修饰,会改变蛋白分子量与电荷,蛋白电泳迁移速率产生差异,同一蛋白,修饰型与未修饰型分开,形成双条带。 糖基化会增大蛋白分子量,条带位置会比理论分子量偏上;这类双条带往往距离很近,条带容易弥散,细胞刺激、药物处理后,两条带的信号比例会发生明显变化。
✅ 解决方案: 可使用磷酸酶、糖苷酶等特异性酶处理样本,若酶处理后双条带合并为单一条带,即可判定是翻译后修饰导致。
原因三:基因可变剪接(可变剪切)
基因转录时发生可变剪接,生成不同 mRNA 异构体,翻译出结构、分子量均不同的蛋白亚型,电泳呈现双条带。 ⚠️ 重点区分:翻译后修饰是同一条蛋白的化学修饰;可变剪接是基因本身编码出两种独立蛋白。 鉴别要点:可变剪接产生的两条带分子量差距通常更大(数 kDa~ 几十 kDa),条带清晰锐利,不弥散;常规细胞给药、刺激处理,两条带的表达比例基本稳定。
✅ 解决方案: 优先选择靶向特异性外显子的抗体,仅识别目标 Isoform 特有肽段;调整凝胶浓度,高浓度胶分离小分子差异、低浓度胶分离大分子差异,适当延长电泳时间,让两个亚型条带充分分开,避免重叠误判。
原因四:抗体特异性差(WB 双条带最高发原因)
一抗特异性不足,除目标蛋白外,可识别样本中结构同源、分子量相近的杂蛋白,发生交叉反应,形成副带。 除此之外,一抗浓度过高、反复冻融导致抗体失活,会加重非特异性结合,杂带信号变强,甚至盖过主带;二抗种属亚型不匹配,同样诱发非特异条带。
✅ 解决方案: 优先更换经过验证、特异性更高的一抗,搭配阳性对照验证抗体有效性;降低一抗工作浓度,优化孵育条件(推荐 4℃缓慢孵育过夜);核对二抗种属匹配性,缩短二抗孵育时长,强化封闭、洗膜流程,降低背景与杂带。
原因五:电泳、转膜条件不合理
电泳与转膜条件异常,也会造成假阳性双条带。凝胶浓度和目标蛋白分子量不匹配,蛋白分离效果差,出现拖尾、假性双条带;电泳电压过高、电泳缓冲液液面没有没过胶块,电场分布不均,蛋白迁移异常。
✅ 解决方案: 根据目标蛋白分子量选择合适分离胶浓度;保证电泳缓冲液液面高于凝胶至少 1cm,采用低压慢跑,保证电场均匀;转膜全程控温,优化转膜电压与时长,排尽胶与膜之间气泡;转膜完成后丽春红染色,直观验证转膜效果。
WB 双条带不一定代表实验失败,先区分【真实生物学信号(修饰 / 可变剪接)】和【实验假象(降解、聚合、抗体杂带、电泳问题)】,再针对性调整,不用盲目弃样、重复实验浪费样本与时间。
普拉特泽生物拥有成熟的蛋白免疫印迹、SDS-PAGE 蛋白电泳实验平台,可承接 WB、蛋白提取、蛋白互作、病理染色等分子与病理实验外包,专业技术团队帮您稳定条带、规避实验坑点,助力课题顺利推进。 有实验外包、方案设计、技术咨询需求,欢迎随时联系我们!