做慢病毒感染,最让人崩溃的莫过于:
病毒加了,培养基换了,结果荧光显微镜一看,稀稀拉拉没几个阳性细胞。
其实慢病毒感染说难也不难,关键就在于细胞状态、病毒用量、助转剂和感染方式这几个点。下面这套流程,新手可以直接照抄。
第 1 步:先把细胞状态准备好
感染前一天先铺板,让细胞在感染当天处于对数生长期。
- 推荐密度:70%–80%
- 贴壁细胞要保证已经贴牢
- 细胞状态差、污染、过度汇合,都会直接影响感染效率
重点: 慢病毒感染不是细胞越满越好,也不是细胞越稀越好。状态好、活性高的细胞,才是效率的基础。
第 2 步:病毒准备,别上来就猛加
病毒取出后,建议在冰上缓慢解冻,尽量避免反复冻融。
根据实验目的选择合适的MOI(感染复数),再用培养基稀释到目标浓度。
关键提醒:MOI 不是越高越好
不同细胞系对慢病毒的敏感性差异很大,建议先做一个预实验:
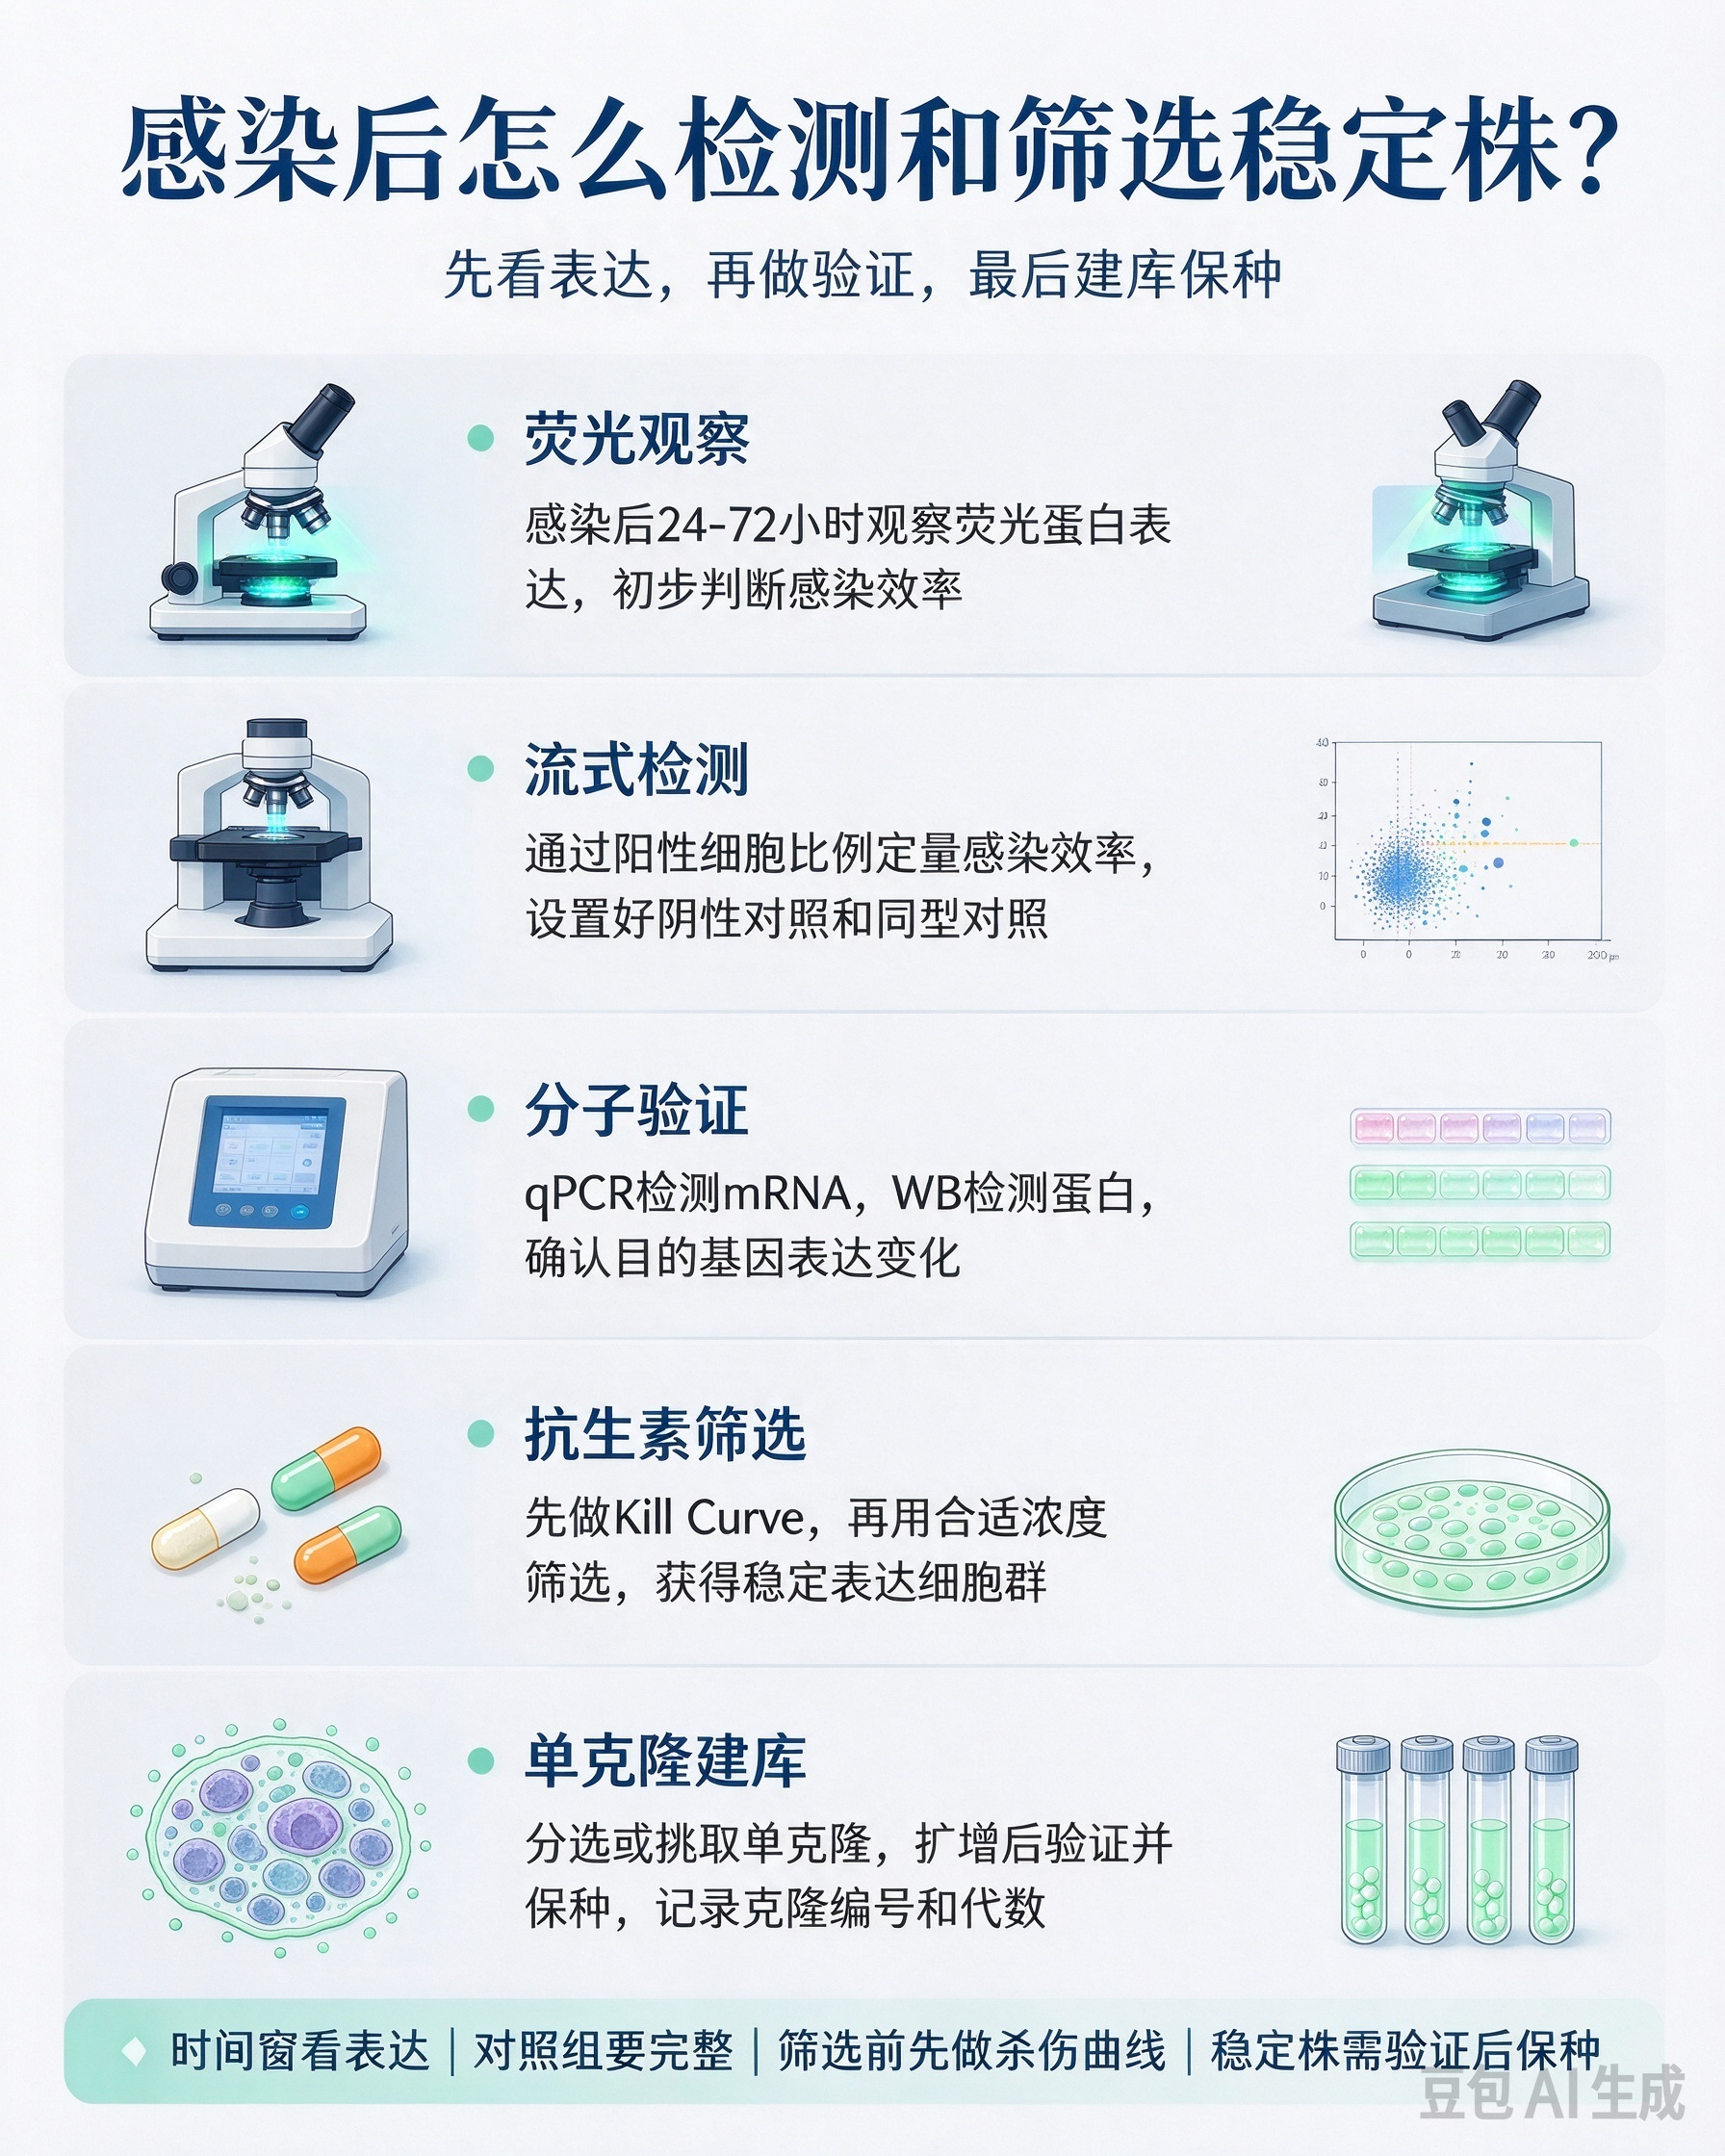
MOI 梯度:0、1、5、10、20
找到适合你细胞的最低有效剂量,比盲目高剂量更稳。
第 3 步:加病毒和助转剂
吸掉旧培养基,加入稀释好的病毒液,同时加入助转剂。
常用助转剂:
- Polybrene:6–10 μg/mL
加完后轻轻混匀,放入培养箱,37℃孵育。
助转剂的作用
Polybrene 可以中和细胞表面和病毒颗粒之间的电荷排斥,让病毒更容易贴到细胞上。
但注意:
- 普通细胞:常用 6–10 μg/mL
- 敏感细胞:可降至 4–6 μg/mL
- 不要超过 15 μg/mL,否则可能产生细胞毒性
第 4 步:到时间及时换液
感染孵育结束后,小心吸掉含病毒的培养基,换上新鲜完全培养基,继续放回培养箱培养。
换液时间要看具体方案和细胞状态,一般常见做法是感染后数小时至次日换液。
原则: 不要让细胞长时间泡在高病毒滴度环境里,尤其你已经做了 MOI 预实验的情况下,控制感染窗口很重要。
第 5 步:检测或筛选稳定株
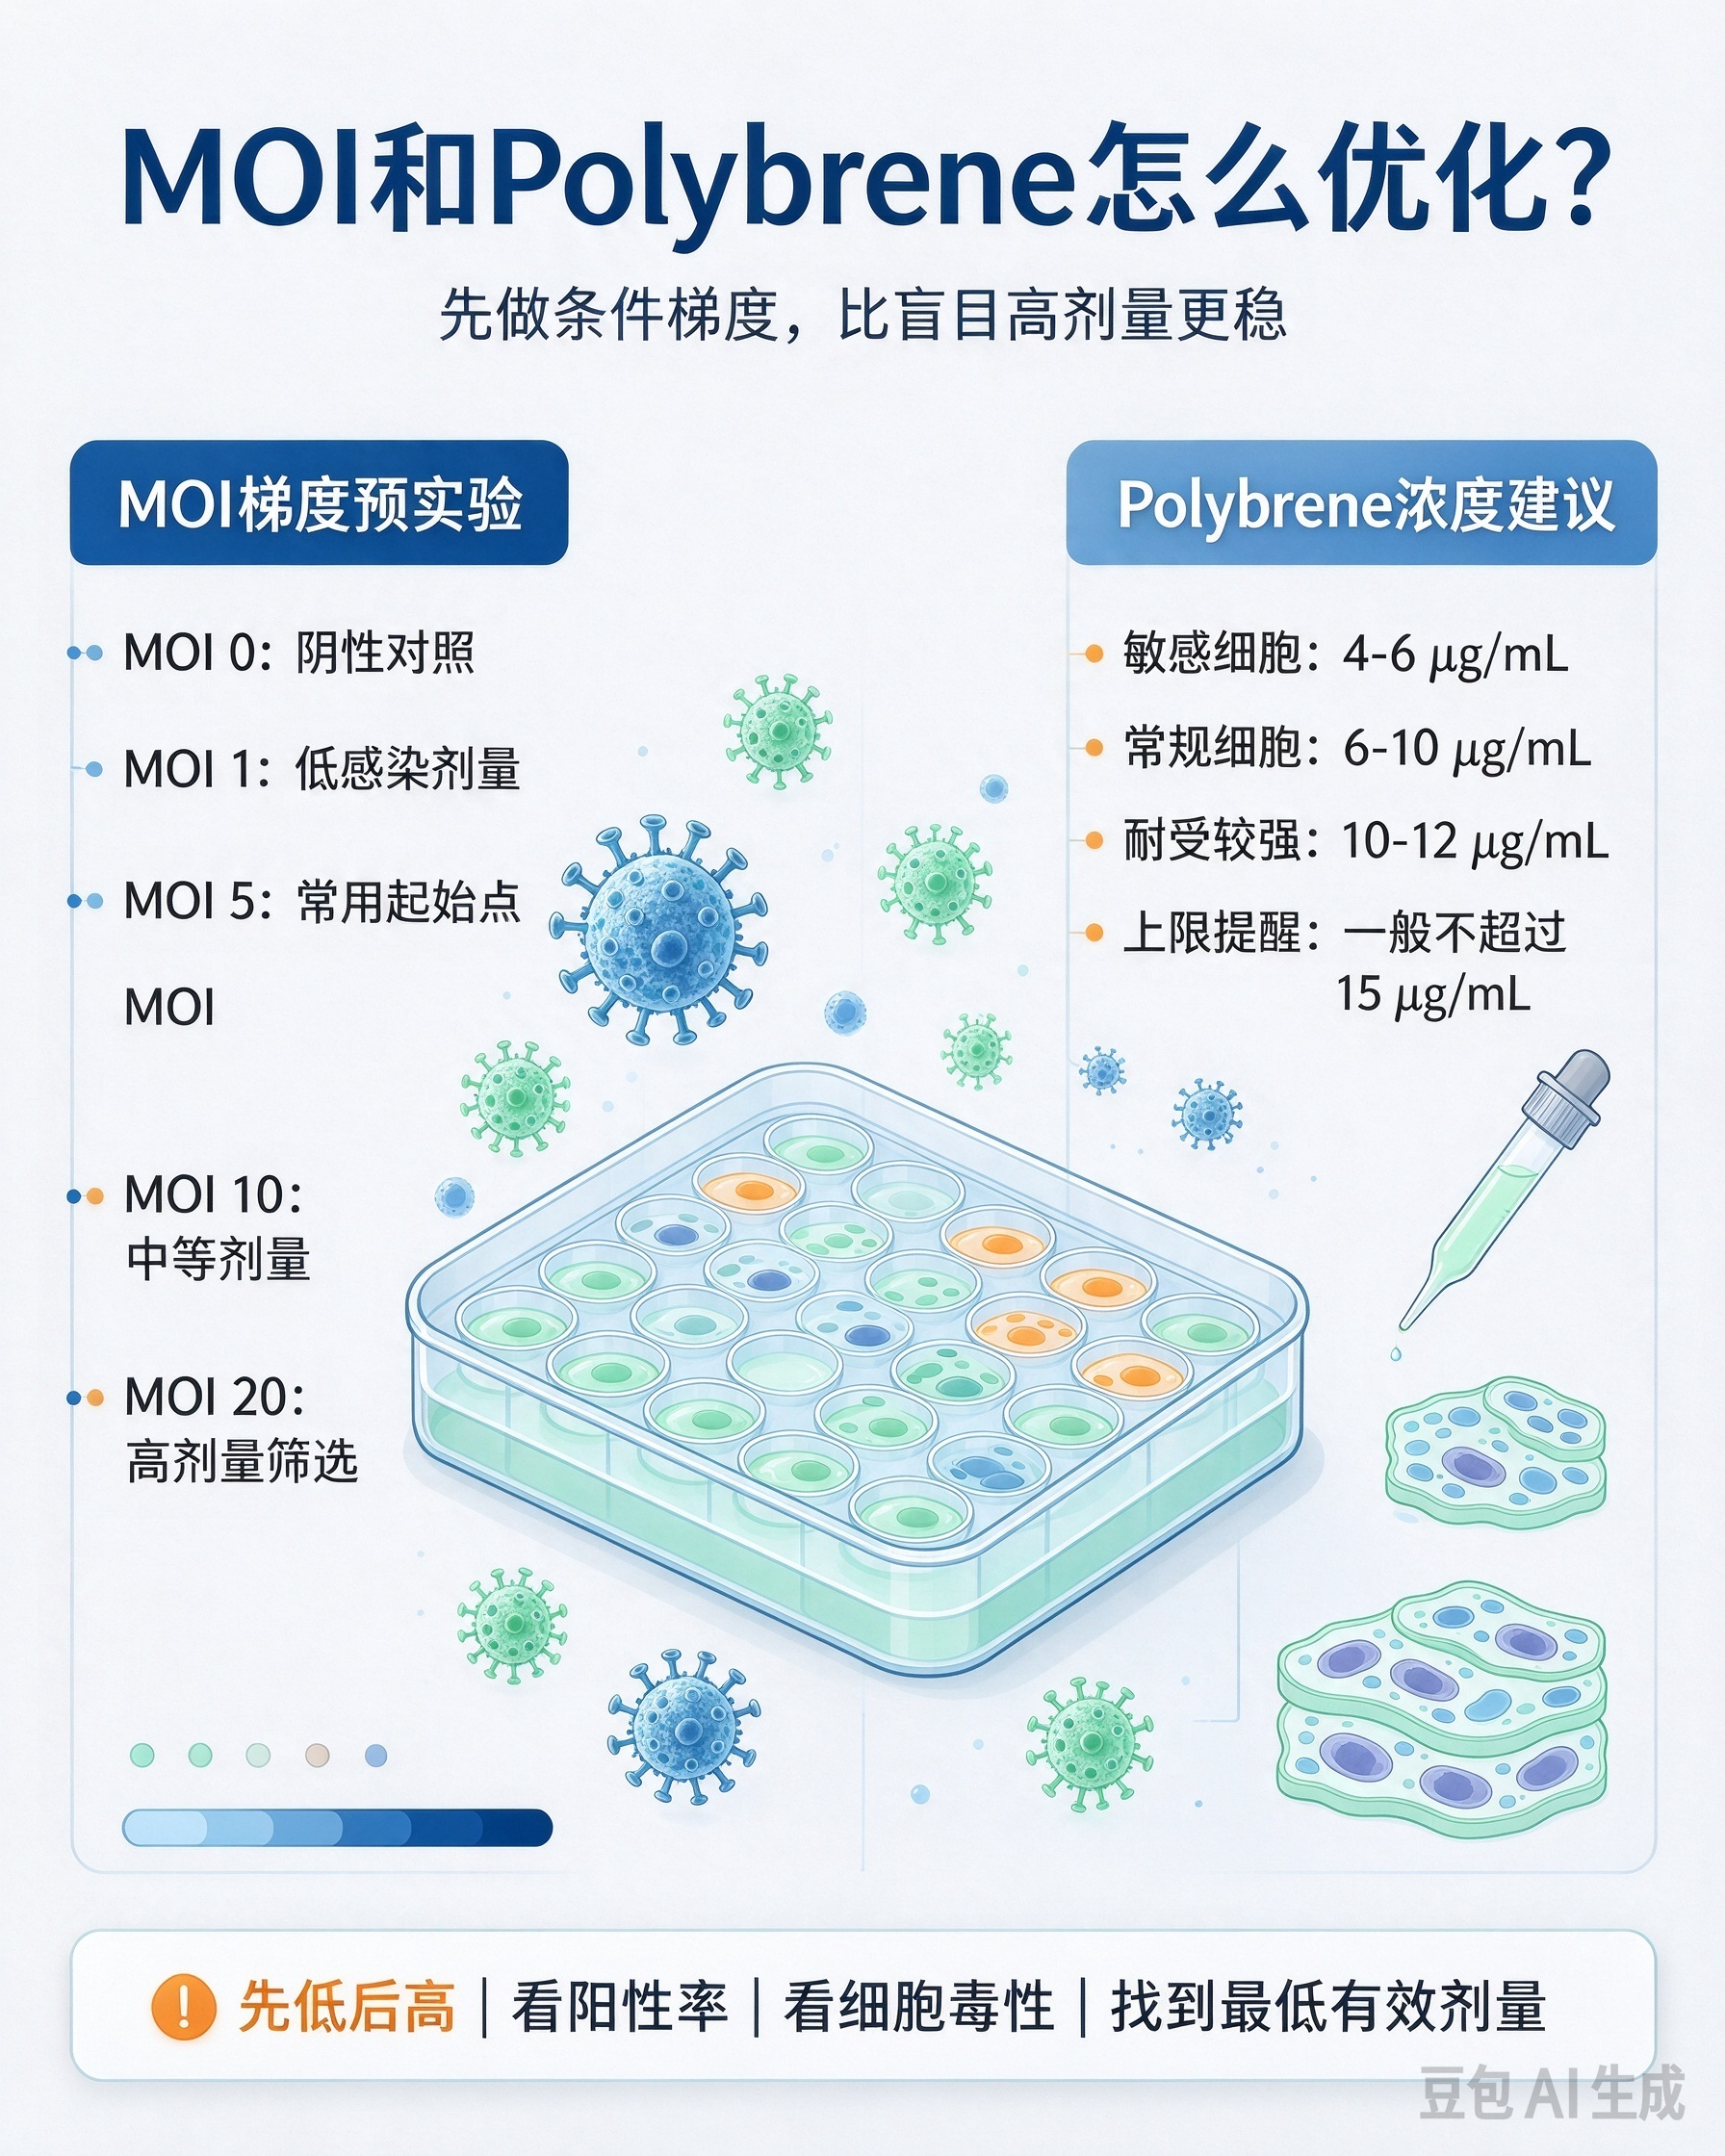
感染后继续培养 24–72 小时,再根据荧光蛋白表达或目的基因表达情况进行检测。
常用检测方式:
- 荧光显微镜观察
- 流式细胞术检测阳性率
- qPCR/WB 验证目的基因
- 抗生素筛选稳定株
关于抗生素筛选,一定要先做 Kill Curve
很多人直接照说明书浓度加抗生素,这是不稳妥的。
正确做法是:
- 先测你的细胞系对抗生素的敏感性
- 做杀伤曲线
- 找到合适筛选浓度
- 再开始稳定株筛选
两个关键技巧,建议直接用上
技巧一:助转剂浓度要匹配细胞类型
Polybrene 好用,但不是所有细胞都适合同一个浓度。
- 常规细胞:6–10 μg/mL
- 原代细胞或敏感细胞:4–6 μg/mL
- 耐受较强的细胞:可尝试 10–12 μg/mL
- 上限:一般不超过 15 μg/mL
如果细胞状态明显变差,先降低 Polybrene 浓度。
技巧二:离心感染法,能明显提升接触效率
加完病毒后,把培养板放入离心机:
- 室温
- 2500–3000 rpm
- 离心 30–60 分钟
原理很简单:通过离心力把病毒 “压” 到细胞表面,增加病毒和细胞膜的接触机会。
这个方法对一些难感染细胞特别有用,很多文献和实验室都会用它来提升感染效率。
最后总结一套可复制的感染公式
好状态细胞 + 合适 MOI + 助转剂 + 合适感染时间 + 及时换液 + 有效检测 = 更高更稳定的感染效率
记住三句话:
- MOI 不是越高越好,先做梯度更稳。
- Polybrene 要分细胞类型,别一味高浓度。
- 抗生素筛选前,先做 Kill Curve。